La néphropathie à IgA, ou maladie de Berger, est une glomérulonéphrite primitive fréquente. Sa présentation clinique est variée et son diagnostic repose sur une biopsie rénale. L’évolution est hétérogène et varie d’une rémission spontanée à des formes rapidement progressives. La néphroprotection et l’immunomodulation ciblée sont les éléments essentiels de la prise en charge.
La néphropathie à immunoglobulines A, ou maladie de Berger, représente la glomérulonéphrite primitive la plus fréquente dans le monde.1 Sa présentation clinique est très variable et son diagnostic repose sur la présence de dépôts mésangiaux d’immunoglobulines (Ig) A sur la biopsie rénale. Elle est plus fréquente chez les individus d’origine asiatique (45 par million de personnes et par an) et européenne (31 par million de personne et par an) que chez les sujets d’origine afro-caribéenne.2 La néphropathie à IgA constitue un véritable enjeu de santé publique.
Quatre étapes de développement
Il est admis que la néphropathie à IgA résulte classiquement d’une série de quatre étapes physiopathologiques.3
La première est l’augmentation du taux sérique d’IgA1 hypogalactosylées produites par le système immunitaire des muqueuses. Celles-ci sont identifiées comme un auto-antigène (deuxième étape) déclenchant la production d’auto-anticorps, formant des complexes immuns contenant ces IgA1 hypogalactosylées, ainsi que des IgG, IgA et/ou IgM (troisième étape). Ces complexes immuns se déposent ensuite au sein du mésangium des glomérules (quatrième étape), entraînant une inflammation et une fibrose glomérulaire. Le système du complément joue ici un rôle clé dans la médiation de l’inflammation glomérulaire. Enfin, l’augmentation de la pression intraglomérulaire secondaire à la perte de néphrons ainsi que la toxicité tubulo-interstitielle de la protéinurie favorisent la réduction néphronique et la progression de l’insuffisance rénale chronique.
La physiopathologie de la néphropathie à IgA apparaît donc complexe et multifactorielle, nécessitant une approche thérapeutique globale.
Souvent asymptomatique
Le spectre clinicobiologique de la néphropathie à IgA est large, variant de l’hématurie microscopique isolée à la glomérulonéphrite rapidement progressive. Aucune forme n’est pathognomonique de la maladie. La majorité des cas de néphropathie à IgA n’est probablement jamais diagnostiquée du fait de l’absence de signes patents au cours de son évolution.
Dans les séries de patients d’origine européenne, la proportion hommes/femmes est d’environ deux pour un, alors qu’elle est quasi équivalente chez les patients d’origine asiatique.
La néphropathie à IgA se manifeste généralement par l’association d’une hypertension artérielle (HTA), d’une hématurie, d’une protéinurie et d’une insuffisance rénale de degrés variables.
Le mode de présentation classique est celui d’épisodes d’hématurie macroscopique récidivants, concomitants à des infections gastro-intestinales ou des voies aériennes supérieures, survenant principa-lement avant l’âge de 40 ans, mais cette présentation n’est retrouvée que dans 10 à 15 % des cas.4
Fréquemment, une hématurie microscopique (à ne pas banaliser) associée à une protéinurie sont retrouvées de façon fortuite, lors d’examens de routine ou de l’exploration d’une autre pathologie.
En cas d’hématurie microscopique isolée, si une biopsie rénale est réalisée de façon systématique, le diagnostic de néphropathie à IgA est retenu dans environ 50 % des cas.
Enfin, environ 15 % des cas de néphropathie à IgA ne présenteraient pas d’hématurie (microscopique ou macroscopique) lors du diagnostic.
Au moment du diagnostic, une insuffisance rénale chronique (IRC) de stade 3 à 5 est observée chez plus de la moitié des adultes après l’âge de 30 ans dans des séries nord-américaines ou françaises.
La prévalence de l’HTA au diagnostic varie de 30 à 70 % chez l’adulte selon les séries. Une HTA maligne (avec dysfonction aiguë d’organe) est retrouvée jusque dans 15 % des cas de néphropathie à IgA de l’adulte, avec ou sans stigmates de microangiopathie thrombotique. La néphropathie à IgA est ainsi une cause majeure d’HTA maligne chez l’adulte jeune d’origine européenne.
Le syndrome néphrotique (protéinurie supérieure à 3 g/j et albuminémie inférieure à 30 g/L) est rare, représentant 5 à 10 % des cas. Il peut être révélateur de la maladie, notamment chez l’enfant ou l’adulte jeune ; le diagnostic différentiel avec le syndrome néphrotique idiopathique à lésions glomérulaires minimes peut s’avérer alors délicat, compte tenu de la fréquence supposée des dépôts glomérulaires d’IgA dans la population générale. Une protéinurie de « rang néphrotique » est plus volontiers rencontrée dans les formes évoluées de la maladie, parallèlement à la progression de l’insuffisance rénale.
L’insuffisance rénale aiguë est également rare. Elle peut témoigner d’une atteinte sévère, inflammatoire et rapidement évolutive, avec une majorité de croissants cellulaires à la biopsie rénale, d’évolution comparable à celle des vascularites pauci-immunes (environ 50 % d’insuffisance rénale terminale à un an). D’après une série chinoise incluant 113 patients, ce tableau survient volontiers chez des patients jeunes (36 ans en moyenne), fortement protéinuriques (4 g/j en moyenne) et précocement après les premiers symptômes (environ dix mois).5 L’insuffisance rénale aiguë peut également être causée par une obstruction tubulaire liée à une hématurie macroscopique massive ; la fonction rénale se normalise habituellement progressivement en quelques semaines, sous traitement non spécifique.
Enfin, il existe des formes associées de néphropathie à IgA, dans un contexte d’hépatopathie, de maladie inflammatoire chronique de l’intestin, de maladie auto-immune (syndrome de Gougerot-Sjögren, spondylarthrite ankylosante, dermatite herpétiforme), de cancer ou de purpura rhumatoïde (vascularite à IgA comprenant une atteinte cutanée, articulaire et/ou digestive). Cette association justifie une enquête étiologique, même minimale en cas de diagnostic de néphropathie à IgA (tableau 1).6
Particularités des formes pédiatriques
Comparativement aux adultes, les formes à début pédiatrique se présentent volontiers dans un contexte d’hématurie macroscopique récidivante, satellite d’épisodes infectieux. Une autre présentation habituelle est celle d’un tableau initial de vascularite à IgA (associant atteinte digestive, articulaire et cutanée), avec résolution des symptômes systémiques mais persistance de l’atteinte rénale, évoluant ensuite pour son propre compte. Il est d’ailleurs fréquent de retrouver des antécédents de purpura dans l’enfance (possibles épisodes de vascularite à IgA) lors du diagnostic de néphropathie à IgA chez des adultes jeunes (la pathologie évoluant probablement depuis l’enfance).
Modalités diagnostiques
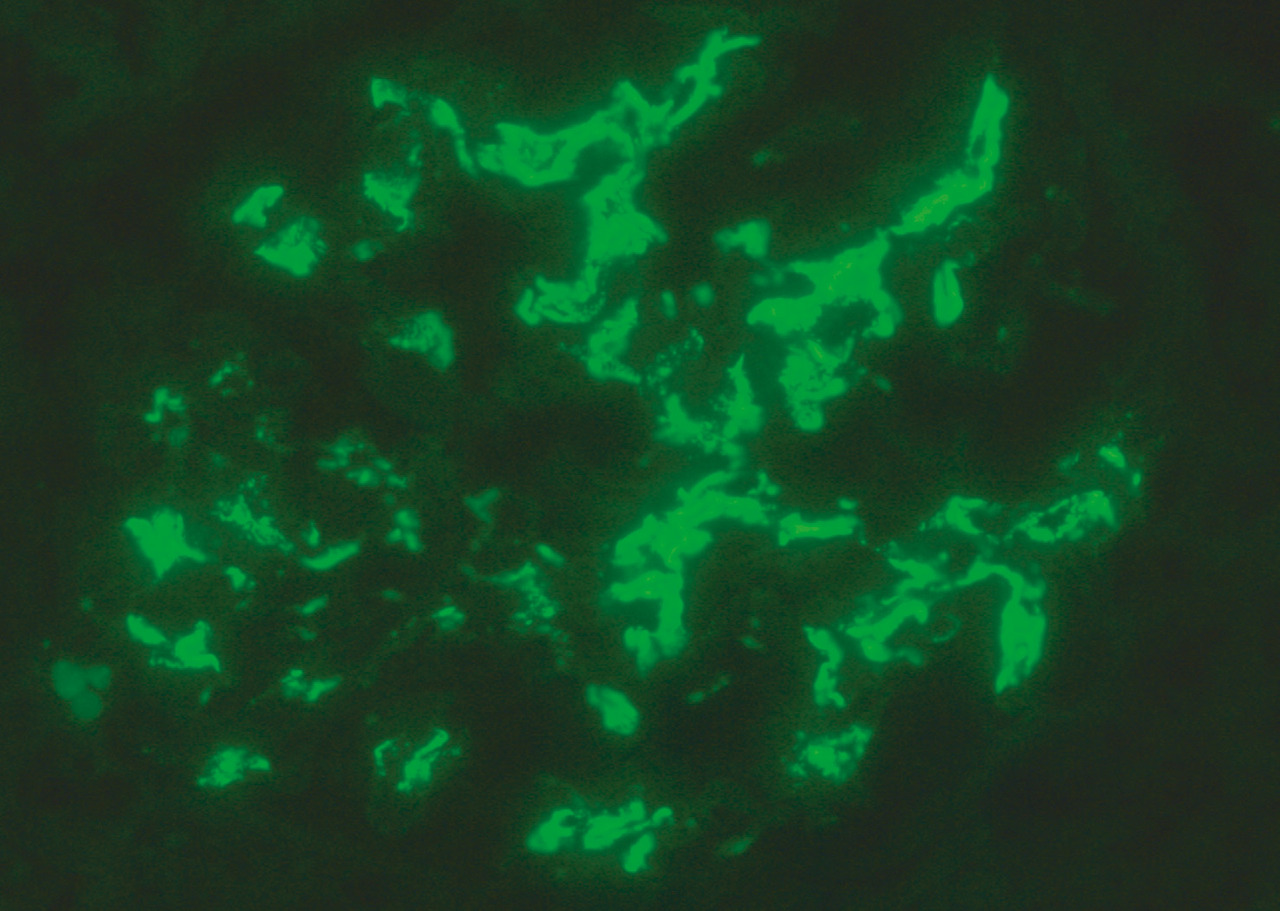
En pratique, la présence d’une hématurie microscopique, associée à une protéinurie glomérulaire (constituée à majorité d’albumine urinaire) supérieure à 0,5 g/j ou à une HTA, mène généralement à la réalisation d’une biopsie rénale. Il n’existe pas de biomarqueur sérique ou urinaire validé, le diagnostic de néphropathie à IgA repose ainsi uniquement sur la biopsie rénale. Celle-ci retrouve typiquement des dépôts mésangiaux d’IgA, associés de façon variable à des dépôts de fraction C3 du complément, d’IgG et d’IgM (figure). La présence de dépôts d’IgA n’est cependant pas synonyme de néphropathie à IgA. En effet, sur biopsies préimplantatoires avant transplantation rénale, des dépôts mésangiaux d’IgA sont retrouvés jusque dans 20 % des cas (sur des reins considérés comme normaux).7 La biopsie rénale permet également de stratifier le risque évolutif en fonction des lésions observées (classification d’Oxford).8
Évolution
Toutes formes confondues, la survie rénale serait de 80 à 85 % à dix ans de l’apparition présumée de la maladie et de 70 à 80 % à vingt ans. Cependant, une étude britannique récente a évalué le devenir des patients avec une protéinurie supérieure à 0,5 g/j et/ou un débit de filtration glomérulaire (DFG) inférieur à 60 ml/mn/1,73m2 initialement : la survie rénale sans insuffisance rénale terminale médiane était de 11,4 ans (âge moyen lors de la mise en dialyse ou du décès : 49 ans). Il a également été constaté que les patients d’origine asiatique développeraient des formes plus sévères de néphropathie à IgA.9 Néanmoins, ces données en population sont à interpréter avec précaution, la maladie présentant une importante variabilité interindividuelle, dépendante notamment de la réponse au traitement.
Facteurs pronostiques
L’hétérogénéité évolutive de la néphropathie à IgA donne aux facteurs pronostiques une place essentielle dans la prise en charge de la maladie. Les facteurs de mauvais pronostic largement reconnus sont l’HTA, la protéinurie, l’insuffisance rénale au diagnostic et certaines lésions histologiques cicatricielles (fibrose interstitielle, glomérulosclérose). Ainsi, l’association de trois facteurs de risque majeurs (protéinurie supérieure à 1 g/j, HTA et lésions histologiques sévères) permet de prédire la probabilité de survie sans insuffisance rénale terminale ni décès à vingt ans (de 96 % en l’absence des trois facteurs à 36 % en leur présence).10
Un facteur pronostique essentiel de la néphropathie à IgA est représenté par les lésions histologiques observées sur la biopsie rénale initiale. L’analyse des facteurs pronostiques histologiques a récemment évolué avec la classification d’Oxford. Les composants M (hypercellularité mésangiale), E (hypercellularité endocapillaire), S (glomérulosclérose segmentaire), T (atrophie tubulaire/fibrose intertitielle) et C (croissants cellulaires ou fibrocellulaires) apparaissent comme des facteurs de mauvais pronostic, indépendamment des données clinico-biologiques.11 L’hypercellularité mésangiale ou endocapillaire et la présence de croissants traduisent des lésions inflammatoires, suggérant une efficacité des corticoïdes. À l’inverse, la glomérulosclérose segmentaire et l’atrophie tubulaire avec la fibrose interstitielle évo-quent une atteinte chronique, avec probablement peu d’effets des traitements immunologiques.
Ces critères clinico-biologiques et histologiques sont utilisés par le score de l’International IgA Nephropathy Prediction Tool pour évaluer le risque évolutif à long terme (tableau 2).
Traitements néphroprotecteurs et immunologiques
Le traitement de la néphropathie à IgA repose sur deux axes,1 avec pour principaux objectifs l’obtention d’une protéinurie inférieure à 0,5 g/j et la stabilisation du DFG.
Traitement néphroprotecteur ciblant les conséquences de la réduction néphronique
En premier lieu, les règles hygiénodiététiques sont cruciales. L’éducation à un régime hyposodé (4 à 6 g/j de sel) mais également hypoprotidique (0,6 à 0,8 g/kg/j) à partir du stade 3 de l’IRC est essentielle.
Il est nécessaire de rechercher et de prendre en charge les facteurs de risque cardiovasculaire, avec notamment l’aide au sevrage tabagique. Les recommandations internationales suggèrent des cibles tensionnelles strictes (objectif inférieur à 120/70 mmHg).12
Comme dans d’autres néphropathies, les bloqueurs du système rénine-angiotensine (SRA), les inhibiteurs de l’enzyme de conversion (IEC) ou les antagonistes des récepteurs de l’angiotensine 2 (ARA2) jouent un rôle clé dans la réduction de la pression au sein des capillaires glomérulaires, permettant de diminuer la protéinurie. Leur efficacité a été formellement démontrée et leur utilisation à posologie maximale tolérée est recommandée.
Plus récemment, l’effet néphroprotecteur et antiprotéinurique des inhibiteurs du cotransporteur sodium-glucose de type 2 (SGLT2) a été démontré,13 avec un effet additif à celui des inhibiteurs du SRA. Ces traitements sont désormais recommandés en cas de persistance d’une protéinurie significative malgré un traitement par IEC ou ARA2 à dose maximale tolérée. Leur introduction est à ce jour restreinte aux patients ayant un DFG supérieur à 20 ou 25 mL/min/1,73 m2 selon les molécules.
D’autres stratégies de néphroprotection, notamment l’administration d’antagonistes des récepteurs de l’endothéline sont en cours d’étude, avec des résultats préliminaires prometteurs.
Traitements immunologiques ciblant la formation et le dépôt des complexes immuns à IgA
Les traitements immunologiques sont à discuter en cas de persistance d’une protéinurie significative malgré un traitement néphroprotecteur maximal pendant trois à six mois, en particulier s’il existe des signes d’activité de la maladie (hématurie persistante et/ou lésions actives sur la biopsie rénale).
Les recommandations les plus récentes12 pousseraient même à proposer une immunomodulation d’emblée, dès le diagnostic de néphropathie à IgA, afin de moduler la production des IgA pathogènes et leurs conséquences. Cependant, ces recommandations sont fondées sur l’utilisation de molécules qui ne sont pas encore disponibles en France (notamment le budésonide à libération entérique).
Chez les patients avec risque de dégradation de la fonction rénale (c’est-à-dire protéinurie persistante malgré la néphroprotection associée ou non à des lésions histologiques inflammatoires à la biopsie rénale), des corticoïdes systémiques peuvent être utilisés (protocoles divers, variant de 0,5 à 1 mg/kg/j per os, initialement, avec décroissance sur six à neuf mois), sous couvert d’une antibioprophylaxie contre la pneumocystose. Le protocole de Pozzi-Locatelli (bolus de stéroïdes par voie intraveineuse pendant trois jours tous les deux mois avec corticothérapie per os à 0,5 mg/kg un jour sur deux entre les bolus) n’est plus recommandé compte tenu de la dose totale de stéroïdes administrés. Leur efficacité est cependant controversée, ce traitement permettant de stabiliser la pathologie avec un effet seulement suspensif (reprise d’activité fréquente au décours). Une méta-analyse récente a confirmé l’efficacité précoce des corticoïdes systémiques indépendamment de l’origine ethnique.14 L’utilisation de ces derniers est donc à discuter selon la balance bénéfice-risque.
Des recommandations internationales récentes12 suggèrent également la possibilité de l’utilisation du budésonide à délivrance digestive spécifique : ce traitement (non encore disponible en France) a montré une efficacité et une tolérance remarquables dans le cadre d’études prospectives.
Le mycophénolate mofétil a montré son efficacité chez des patients restant protéinuriques malgré la néphroprotection, essentiellement dans les populations asiatiques.
L’utilisation du cyclophosphamide est réservée aux formes rapidement progressives, dans des cas spécifiques.
Enfin, de nouvelles thérapies ciblant les lymphocytes B/plasmocytes ou l’activation du système du complément ont montré des résultats préliminaires prometteurs.1 Ces molécules ciblent les facteurs BAFF et APRIL (activateurs des lymphocytes B), comme le sibéprenlimab (anticorps monoclonal anti-APRIL) ou l’atacicept et le télitacicept (bloquant les voies BAFF et APRIL). D’autres anticorps monoclonaux ont pour cible le CD38 (exprimé sur les plasmocytes sécrétant les IgA), comme le mézagitamab ou le felzartamab. Enfin, certains traitements inhibent la voie alterne du complément (iptacopan, bloquant le facteur B) ou le complexe d’attaque membranaire (ravulizumab). Toutes ces molécules sont actuellement évaluées chez des patients à la fonction rénale relativement préservée (DFG estimé généralement supérieur à 30 mL/min/1,73 m2) avec protéinurie persistante malgré la néphroprotection.
Diverses formes cliniques et évolutions
La néphropathie à IgA peut prendre des formes cliniques diverses, dominées, chez les patients jeunes, par des épisodes d’hématurie macroscopique récidivants, satellites d’épisodes infectieux, et, plus tardivement, par l’association hématurie microscopique, protéinurie, HTA et insuffisance rénale à des degrés variés. Le traitement néphroprotecteur est essentiel, quelle que soit la présentation clinique.
L’évolution est très hétérogène, allant de la rémission spontanée à la glomérulonéphrite rapidement progressive. Le pronostic dépend de facteurs cliniques (HTA), biologiques (débit de protéinurie, insuffisance rénale) et histologiques (critères d’Oxford révisés) simples, identifiables dès le diagnostic. L’utilisation de ces facteurs permet d’optimiser la prise en charge thérapeutique des patients atteints de néphropathie à Ig A.
Les auteurs remercient le Pr D. Buob (Département de Pathologie, Sorbonne Université, Paris) pour son aide.
1. El Karoui K, Fervenza FC, De Vriese AS. Treatment of IgA nephropathy: A rapidly evolving field. J Am Soc Nephrol JASN 2024;35(1):103‑16.
2. Schena FP, Nistor I. Epidemiology of IgA nephropathy: A global perspective. Semin Nephrol 2018;38(5):435‑42.
3. Cheung CK, Alexander S, Reich HN, et al. The pathogenesis of IgA nephropathy and implications for treatment. Nat Rev Nephrol 2025;21(1):9‑23.
4. Rodrigues JC, Haas M, Reich HN. IgA nephropathy. Clin J Am Soc Nephrol 2017;12(4):677‑86.
5. Lv J, Yang Y, Zhang H, et al. Prediction of outcomes in crescentic IgA nephropathy in a multicenter cohort study. J Am Soc Nephrol 2013;24(12):2118‑25.
6. Saha M, Julian BA, Novak J, et al. Secondary IgA nephropathy. Kidney Int 2018;94(4):674‑81.
7. Gaber LW, Khan FN, Graviss EA, et al. Prevalence, characteristics, and outcomes of incidental IgA glomerular deposits in donor kidneys. Kidney Int Rep 2020;5(11):1914‑24.
8. Working Group of the International IgA Nephropathy Network and the Renal Pathology Society, Coppo R, Troyanov S, Camilla R, et al. The Oxford IgA nephropathy clinicopathological classification is valid for children as well as adults. Kidney Int 2010;77(10):921‑7.
9. Pitcher D, Braddon F, Hendry B, et al. Long-term outcomes in IgA nephropathy. Clin J Am Soc Nephrol 2023;18(6):727‑38.
10. Berthoux F, Mohey H, Laurent B, et al. Predicting the risk for dialysis or death in IgA nephropathy. J Am Soc Nephrol 2011;22(4):752‑61.
11. Trimarchi H, Barratt J, Cattran DC, et al. Oxford classification of IgA nephropathy 2016: An update from the IgA nephropathy classification working group. Kidney Int 2017;91(5):1014‑21.
12. KDIGO 2024 IgAN/IgAN guideline draft available for public review – KDIGO. https://kdigo.org/kdigo-2024-igan-igan-guideline-draft-available-for-public-review/
13. Wheeler DC, Toto RD, Stefánsson BV, et al. A pre-specified analysis of the DAPA-CKD trial demonstrates the effects of dapagliflozin on major adverse kidney events in patients with IgA nephropathy. Kidney Int 2021;100(1):215‑24.
14. Zhang YM, Lv JC, Wong MG, et al. Glucocorticoids for IgA nephropathy–pro. Kidney Int 2023;103(4):666‑9.
15. Barbour SJ, Coppo R, Zhang H, et al. Evaluating a new international risk-prediction tool in IgA nephropathy. JAMA Intern Med 2019;179(7):942‑52.