Les seuils critiques peuvent varier selon les sociétés savantes mais un consensus se dégage. Les valeurs de l’hémogramme nécessitant une prise en charge urgente sont résumées dans le tableau ci-contre.
Anomalies de la lignée érythrocytaire
Anémie : la tolérance prime sur le chiffre
L’anémie se définit par une hémoglobine < 13 g/dL chez l’homme et < 12 g/dL chez la femme. Cependant, sa valeur ne préjuge pas de la tolérance clinique, qui dépend surtout de la rapidité de la perte d’hémoglobine. La gravité s’apprécie sur les paramètres suivants :
décompensation respiratoire (dyspnée de repos, polypnée) ;
signes d’hypovolémie (tachycardie, hypotension, marbrures) ;
souffrance myocardique (angor, modifications ECG) ;
retentissement neurologique (malaise, confusion) ;
terrain (âge, cardiopathie, insuffisance respiratoire).
Toutefois, en dessous de 6 g/dL, le pronostic vital est engagé.
Les seuils transfusionnels recommandés (HAS) sont de 7 g/dl en l’absence d’antécédent, 8 - 9 g/dl si antécédent CV et 10 g/dL en cas de mauvaise tolérance clinique ou d’insuffisance coronarienne aiguë.
Le taux de réticulocytes peut orienter : une anémie régénérative (réticulocytes > 150 G/L) bien tolérée permet souvent de différer la transfusion.
Deux situations urgentes sont à envisager d’emblée :
l’hémorragie aiguë : on recherche des signes extériorisés ou non ; l’hémogramme peut être faussement rassurant dans les premières heures et sous-estimer la perte sanguine ;
l’hémolyse aiguë intravasculaire associe fièvre, douleurs abdominales ou lombaires, ictère et urines rouges porto pouvant aller jusqu’à un état de choc. Le bilan d’hémolyse est à demander rapidement (encadré 1).
Polyglobulie
Un hématocrite > 60 % expose à des complications thrombotiques et à un syndrome d’hyperviscosité. Il justifie un avis spécialisé rapide, a fortiori en présence de signes neurologiques ou visuels.
Anomalies de la lignée leucocytaire
Neutropénie et agranulocytose
La neutropénie est définie par des polynucléaires neutrophiles (PNN) < 1,5 G/L ; l’agranulocytose par des PNN < 0,5 G/L. Le risque infectieux croît avec la profondeur de la neutropénie (PNN < 0,2 G/L : urgence vitale ; PNN < 0,1 G/L : risque de décès important).
La fièvre module l’urgence : une température ≥ 38,5 °C ou ≥ 38 °C à deux reprises chez un patient en agranulocytose impose l’arrêt de tous les traitements non indispensables, une hospitalisation immédiate et une antibiothérapie probabiliste à large spectre sans attendre la confirmation microbiologique.
Hors chimiothérapie, la cause est le plus souvent médicamenteuse, par mécanisme immuno-allergique ou toxique (antithyroïdiens de synthèse, métamizole, clozapine, certains antibiotiques). Les facteurs de risque sont le sexe féminin, l’âge > 50 ans et la polymédication. La mortalité est de l’ordre de 5 % et est plus importante si les PNN sont < 0,1 G/L. Il faut au moins 0,1 G/L de PNN pour répondre à une antibiothérapie.
À l’inverse, une neutropénie modérée, stable et asymptomatique chez un patient originaire d’Afrique subsaharienne évoque une neutropénie ethnique sans caractère de gravité.
Hyperleucocytose
Elle devient inquiétante au-delà de 20 G/L. Entre 10 et 20 G/L, elle est le plus souvent réactionnelle et transitoire.
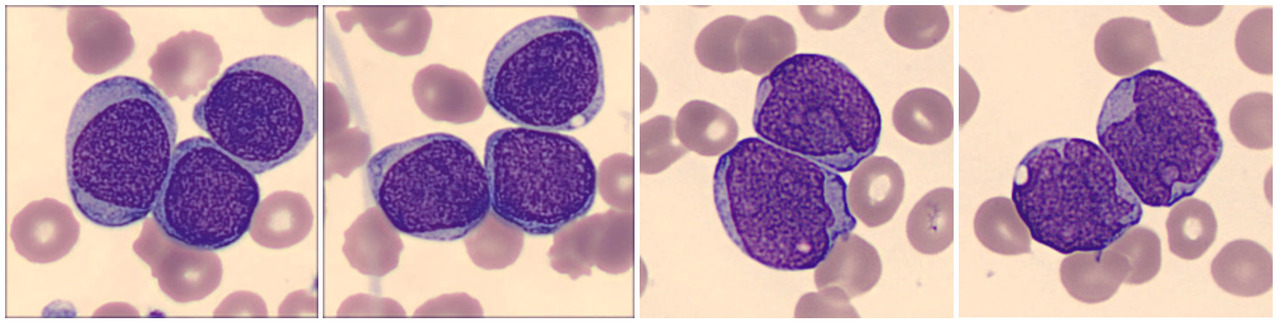
Le frottis sanguin, examen clé, recherche des blastes. Leur présence impose un avis hématologique dans la journée. Le risque est la leucostase, liée à l’occlusion des microvaisseaux par les cellules leucémiques. Elle survient le plus souvent dans les leucémies aiguës (surtout myéloïdes), généralement au-delà de 50 G/L. Les manifestations inaugurales sont respiratoires puis neurologiques.
La leucémie lymphoïde chronique (LLC) ne donne quasiment jamais de leucostase, même au-delà de 200 G/L.
Une hyperleucocytose majeure, notamment dans les LLC, peut donner une pseudohyperkalliémie, par lyse des cellules in vitro. Il faut réaliser un ECG et contrôler le potassium sur sérum et plasma.
Anomalies de la lignée plaquettaire
Thrombopénie
Elle est définie par un taux de plaquettes < à 150 G/L. Le laboratoire recherchera la présence d’agrégats plaquettaires artéfactuels (liée à l’anticoagulant EDTA), sous-estimant la valeur réelle des plaquettes. Un contrôle avec un autre anticoagulant (tube citrate) est alors demandé.
Le risque hémorragique spontané augmente avec le degré de la thrombopénie :
> 50 G/L : pas de saignement spontané attendu
20 - 50 G/L : saignements possibles, surtout cutanés ou provoqués
< 20 G/L : risque de saignement spontané, cutanéo-muqueux
< 10 G/L : risque vital
Seuils indicatifs pour un geste invasif : 50 G/L en règle générale (80 ou 100 G/L selon le geste). Seuil transfusionnel : 10 G/L dans les thrombopénies centrales, à adapter selon le contexte.
Les signes de gravité clinique imposent une prise en charge immédiate : purpura extensif ou nécrotique, bulles hémorragiques endobuccales, épistaxis, gingivorragie, hématurie, hémorragie digestive, céphalées inhabituelles, signes neurologiques. Pour rappel, un syndrome infectieux concomitant à un purpura est un purpura fulminans jusqu’à preuve du contraire.
Les mécanismes de la thrombopénie peuvent être centraux (toxique, envahissement médullaire, carentiel) ou périphériques, notamment par consommation (microangiopathies, CIVD) ou par destruction immunologique (PTI), immuno-allergique (médicament dont héparine).
Bilan biologique de 1re intention :
NFS : rechercher d’autres cytopénies
Frottis sanguin : cellules circulantes anormales (blaste, schizocytes) ?
Bilan de coagulation : TP, TCA, Fibrinogène, D-dimères à la recherche d’une CIVD
Bilan d’hémolyse
Les causes urgentes à rechercher sont les microangiopathies thrombotiques (MAT) (encadré 2), mais aussi la coagulation intravasculaire disséminée (CIVD), la leucémie aiguë, la thrombopénie induite par l’héparine.
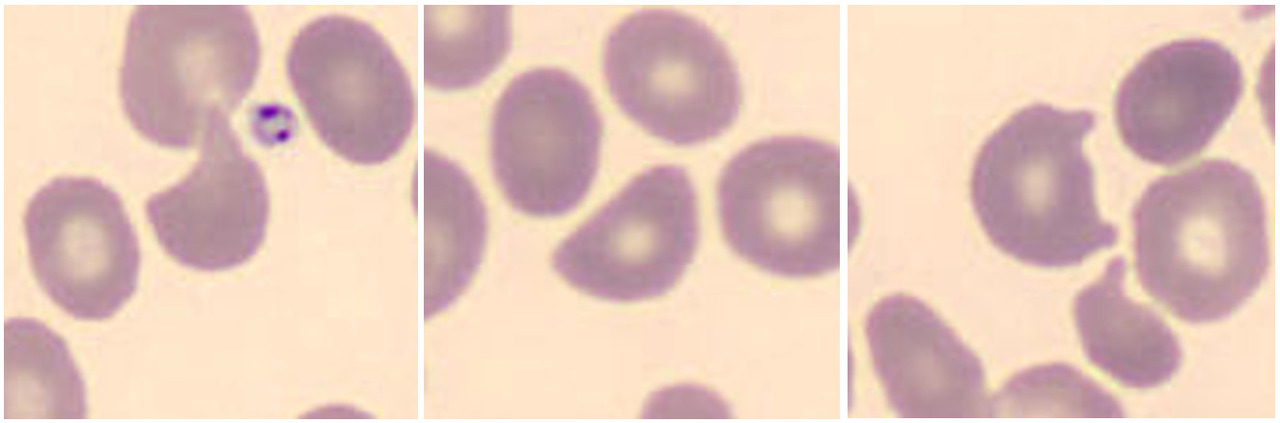
Les Microangiopathies thrombotiques (MAT) associent une anémie hémolytique mécanique et une thrombopénie avec une atteinte d’organes. Elles sont à différencier du purpura thrombopénique immunologique (PTI), où la thrombopénie est isolée (encadré 3).
Thrombocytose
Une thrombocytose > 1 000 G/L justifie un avis rapide. Elle expose aux thromboses mais aussi, paradoxalement, aux hémorragies spontanées. Rechercher une hémopathie myéloproliférative.
Cellules anormales au frottis
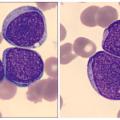
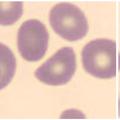
Une primo-découverte de blastes (fig. 1) évoquant une leucémie aiguë ou de schizocytes (fig. 2) en faveur d’une MAT est, en soi, une urgence.
Bilan de coagulation anormal
Un surdosage en anti-vitamine K est assez fréquente. Lorsque l’lNR est compris entre 4 et 6 : saut d’une prise ; au-delà de 6 : arrêt des AVK, prise de vitamine K.
Une CIVD doit toujours faire rechercher une cause : leucémies aiguës myéloïdes (surtout promyélocytaire) ou lymphoblastiques, cancers solides, sepsis, pré-éclampsie. Son pronostic est sévère, avec un risque de décès élevé.
Bilan :
Thrombopénie
TQ allongé (TP diminué) – TCA allongé
Fibrinogène abaissé < 1 g/L
Augmentation très importante des D-dimères
Perturbations du bilan biochimique et complications d’hémopathies
Syndrome de lyse tumorale : urgence thérapeutique
La lyse massive et brutale des cellules tumorales, spontanée ou après chimiothérapie, libère leur contenu dans le sang. Il faut y penser devant une hémopathie à forte masse tumorale ou à prolifération rapide (leucémie aiguë, lymphome de Burkitt), surtout au début du traitement. Les complications sont une insuffisance rénale par précipitation d’acide urique ou de phosphate de calcium, des troubles du rythme et des convulsions.
Biologie :
Hyperkaliémie ≥ 6 mmol/L
Hyperphosphorémie : ≥ 1,45 mmol/L (4,5 mg/dL)
Hyperuricémie ≥ 476 µmol/L (8 mg/dL)
Hypocalcémie secondaire ≤ 1,75 mmol/L (7 mg/dL)
Augmentation de la créatinine
Augmentation des LDH
Syndrome d’activation macrophagique (SAM)
Le SAM peut compliquer un lymphome, une infection virale ou une maladie auto-immune. Il associe fièvre prolongée, hépato-spénomégalie et anomalies biologiques. Son pronostic est grave.
Biologie :
NFS : cytopénies
Ferritine très élevée
Hypertriglycéridémie
Hypofibrinogènémie
Hypercalcémie
Elle peut révéler ou compliquer une hémopathie maligne : myélome, lymphome (hodgkinien ou non ou lié à HTLV- 1). Elle se manifeste par une asthénie, des troubles digestifs, un syndrome polyuro-polydipsique, une confusion et des troubles du rythme.
Syndrome d’hyperviscosité
Il se traduit par des céphalées, des troubles visuels, une confusion, des saignements muqueux et des acouphènes.
Son origine peut être :
protéique : gammapathies monoclonales à IgM (maladie de Waldenstrom, symptomatique en général au-delà d’un pic > 30 g/L) ou myélome multiple à IgA (symptômes au-delà de 60 g/L) ; ou cryoglobulinémie ;
cellulaire : augmentation de l’hématocrite (polyglobulie primitive et secondaire) ou hyperleucocytose.
Quel bilan devant une suspicion de complication d’hémopathie ?
NFS avec frottis
Ionogramme, créatinine, Ca, Ph, uricémie, LDH
Protéines, électrophorèse des protéines sériques, +/- immunofixation
Coagulation : TP, TCA, fibrinogène
Ferritine et triglycérides
Qu’en retenir ?
La gravité d’une anémie dépend de sa tolérance clinique et de sa vitesse d’installation ; toutefois, un taux < 6 g/dL engage le pronostic vital.
En cas d’agranulocytose, la fièvre oriente le délai d’hospitalisation. Arrêt immédiat des médicaments non indispensables.
La présence de blastes et de schizocytes sur le frottis sanguin est une urgence.
Thrombopénie + anémie hémolytique à Coombs direct négatif et schizocytes = MAT jusqu’à preuve du contraire.
Leucostase : pas dans les LLC.
Une complication d’hémopathie peut se révéler dans le bilan biochimique.
1. Bilan d’hémolyse
NFS : anémie souvent normocytaire, parfois macrocytaire ;
Réticulocytes : élevés (> 150 G/L) ;
Frottis sanguin : rechercher schizocytes, sphérocytes ;
Bilan d’hémolyse : haptoglobine effondrée, LDH élevées, bilirubine libre élevée ;
Test de Coombs direct : positif dans les anémies hémolytiques auto-immunes, négatif dans les hémolyses mécaniques ;
Groupe sanguin + RAI en prévision d’une transfusion ;
Bilan étiologique selon le contexte : lymphocytose (leucémie lymphoïde chronique ?) ; électrophorèse des protéines, +/- immunofixation (hémopathie lymphoïde ?), anticorps anti-nucléaires (lupus ?), sérologies EBV, VIH, hépatites.
2. Microangiopathie thrombotique (MAT)
Profil biologique commun des MAT :
Thrombopénie profonde : souvent < 30 G/L
Anémie hémolytique régénérative avec présence de schizocytes au frottis
Bilan d’hémolyse positif
Test de Coombs direct négatif
Bilan de coagulation normal
Purpura thrombotique thrombopénique (PTT) :
Lié à un déficit sévère en ADAMTS13, le plus souvent auto-immun
Rare, potentiellement mortel ; avec un traitement précoce : survie de 95 %
Atteinte multiviscérale, essentiellement cardiaque et neurologique
Formes secondaires : médicaments (clopidogel, chimiothérapies, immunothérapies), VIH, grossesse
Syndrome hémolytique et urémique (SHU) :
Plus fréquent chez l’enfant
Le plus souvent lié à une shigatoxine ; il survient après une gastro-entérite à diarrhée glairo-sanglante et est associé à une insuffisance rénale
Autres MAT :
HELLP syndrome, syndrome catastrophique des phospholipides, cancers, HTA malignes, causes iatrogènes
3. Purpura thrombopénique immunologique
Touche l’adulte et l’enfant (souvent après une infection virale).
Signes de gravité : bulles hémorragiques endobuccales, hémorragie digestive ou urinaire, céphalées, épistaxis et saignements cutanés prolongés.
Traitement : corticoïdes associés aux immunoglobulines IV si saignements grave ; pas de transfusion sauf si hémorragie grave.
Éviter aspirine, AINS, injections IM.
Guénnoun L, Picod A, Coppo P. Microangiopathies thrombotiques. Rev Prat 2025;75(9);995-1002.
Subran B, Montagner C, Lidove O. Anémies hémolytiques auto-immunes. Rev Prat 2020;70(1);79-86.
Association des internes en hématologie. Livret Urgences en hématologie. 2020.
HAS. Transfusion de globules rouges homologues : produits, indications, alternatives. Novembre 2014.
HAS. Transfusion de plaquettes : produits, indications. Octobre 2015.
HAS. Prise en charge des surdosages en antivitamines K, des situations à risque hémorragique et des accidents hémorragiques chez les patients traités par antivitamines K en ville et en milieu hospitalier. Avril 2008.
Centre de référence des cytopénies auto-immunes de l’adulte. Protocole national de diagnostic et de soins : purpura thrombopénique immunologique de l’adulte. HAS décembre 2024.
Centre de référence des microangiopathies thrombotiques. Protocole national de diagnostic et de soins : purpura thrombotique thrombocytopénique. HAS octobre 2022.
 Encadrés