L’adénocarcinome pancréatique (AP) est une tumeur caractérisée par une grande hétérogénéité expliquant un pronostic et une réponse thérapeutique variés d’un patient à l’autre, même si, en règle générale, son pronostic est mauvais1. Le profil des principales mutations observées dans l’AP (environ 90 % de mutations KRAS, et des altérations fréquentes de TP53, SMAD4 et CDKN2A) est assez constant et n’offrait, jusqu’à présent, que peu de cibles thérapeutiques2. Cette hétérogénéité dépend aussi de programmes épigénétiques et transcriptomiques variables. En pratique, pourtant, les choix thérapeutiques se fondent encore avant tout sur l’état général du patient, des résultats biologiques simples (les tests hépatiques, par exemple), l’extension de la tumeur et la tolérance des traitements. Cependant, les progrès de la biologie moléculaire sont en train de modifier l’approche thérapeutique de l’AP.
Les sous-types transcriptomiques
L’analyse du profil transcriptomique des AP constitue une des approches récentes les plus prometteuses, révélant la présence de différents sous-types transcriptomiques. Les deux grands sous-types les mieux validés sont appelés « classical » et « basal-like ; ils ont des caractéristiques moléculaires et des pronostics différents et peuvent coexister au sein d’une même tumeur3. Ces sous-types sont associés à des évolutions cliniques différentes, mais leur valeur prédictive pour le choix d’une chimiothérapie n’est pas suffisamment démontrée et ils ne permettent donc pas de guider le choix du traitement.
Tirer parti de l’identification des mutations
À défaut de pouvoir exploiter les anomalies génomiques communes citées ci-dessus, on peut tirer parti d’autres cibles moins fréquentes mais très utiles à identifier. À titre d’exemple, la mutation germinale des gènes BRCA1 ou BRCA2, mieux connus pour favoriser la survenue de cancers du sein et/ou de l’ovaire, est identifiée chez 5 à 7 % des patients atteints d’AP. Elle est associée à une bonne réponse aux chimiothérapies à base de platine. En outre, les cellules tumorales concernées ne sont plus capables d’utiliser la recombinaison homologue pour la réparation d’éventuelles cassures d’ADN. Elles deviennent alors dépendantes d’autres voies de réparation, notamment celle faisant intervenir l’enzyme PARP (poly[ADP-ribose] polymérase), qui répare les cassures simple brin. Son inhibition entraîne l’accumulation de cassures double brin non réparées et la mort de la cellule tumorale survient (létalité synthétique). Ainsi, l’inhibiteur de PARP appelé olaparib s’est avéré efficace en traitement de maintenance chez les malades ayant un AP métastatique avec mutation germinale BRCA1 et BRCA2 et dont la tumeur a pu être contrôlée au préalable par une chimiothérapie à base de platine4.
D’autres altérations rares peuvent permettre l’utilisation de traitements ciblés
Une déficience du système mismatch repair (MMR), bien connue dans les cancers coliques et utérins héréditaires du syndrome de Lynch, peut s’observer chez une petite proportion de patients atteints d’AP (moins de 1 %). Dans ce cas, une immunothérapie peut s’avérer efficace, alors qu’elle ne l’est pratiquement jamais dans les AP5.
D’autres altérations (KRAS G12C, BRAF V600E, fusions NTRK ou NRG1, etc.) peuvent constituer des cibles thérapeutiques intéressantes car un traitement ciblé efficace peut être proposé. La prévalence de chacune d’entre elles, là aussi, est très faible (moins de 1 à 2 % des AP) et les traitements ciblés ne sont utilisables le plus souvent que dans des essais thérapeutiques1. Au total, lorsqu’une analyse NGS (next generation sequencing) de la biopsie initiale est réalisée, une cible thérapeutique spécifique peut être trouvée dans près de 20 % des cas. L’administration d’un traitement ciblé doit être discutée au cas par cas en réunion de concertation pluridisciplinaire moléculaire, sachant que la disponibilité du produit et son remboursement posent problème lorsqu’il n’existe pas d’essai thérapeutique le proposant6.
Vaccins thérapeutiques à l’étude
Les vaccins ont fait couler beaucoup d’encre ces derniers mois dans l’AP. Ils visent à entraîner le système immunitaire d’un patient à reconnaître et à éliminer les cellules de son cancer qui produisent des molécules spécifiques, habituellement des peptides, appelées « néo-antigènes ». Ceux-ci peuvent déclencher une réponse immunitaire. Des vaccins personnalisés, basés sur des néo-antigènes dérivés de mutations présentes dans la tumeur à l’aide de technologies ARN, sont actuellement conçus à visée thérapeutique.
Par exemple, deux produits sont à l’étude :
un vaccin non personnalisé, ELI- 002 2P, composé de peptides issus de protéines KRAS mutées associés à un adjuvant oligonucléotidique CpG, induit une stimulation des lymphocytes T (CD4 + et CD8 +)7 ;
un vaccin individualisé à ARN messager, l’autogène cévuméran, code jusqu’à 20 néo-antigènes préparés à partir de tumeurs d’AP réséquées par chirurgie. Dans l’essai princeps, la vaccination a été encadrée par l’administration d’une immunothérapie avec un anticorps anti-PD-L1 (atézolizumab) avant, et par une chimiothérapie par mFolfirinox (5 -fluoro-uracile, acide folinique, irinotécan et oxaliplatine) après. Une moindre fréquence de récidive a été observée chez les patients ayant développé une forte réponse lymphocytaire T, sans que cette association démontre à elle seule un bénéfice clinique du vaccin8.
Les limites actuelles de la vaccination sont doubles :
la « personnalisation », selon un principe d’identification de néo-antigènes spécifiques à chaque tumeur, est une procédure encore complexe, son développement à grande échelle prendra du temps ;
elle s’est adressée, jusqu’à présent, à des patients ayant une tumeur opérable, qui ne représente qu’environ 10 à 15 % des AP ; les tumeurs localement avancées ou métastatiques, elles, sont plus difficiles à cibler en partie en raison du fait que le micro-environnement de l’AP (qui est composé de divers types cellulaires tels que les fibroblastes associés au cancer, les cellules endothéliales...) est très défavorable car il contribue à la croissance tumorale, à l’invasion et l’apparition de métastases par de multiples mécanismes, notamment en échappant au système immunitaire.
Prédire l’efficacité de la chimiothérapie
Une autre voie d’innovation explorée consiste à essayer de prédire l’efficacité de tel ou tel agent de chimiothérapie « classique », comme un antibiogramme le fait pour des antibiotiques. Pour ce faire, il est nécessaire de collecter un échantillon de la tumeur et de créer des modèles de laboratoire tels que des cultures de cellules cancéreuses primaires ou des organoïdes (in vitro) ou des modèles animaux avec xénogreffes (in vivo).
Les organoïdes sont des structures en trois dimensions complexes composées principalement de cellules tumorales et réalisées à partir de biopsies d’AP9. Ils conservent certaines caractéristiques histologiques et mutationnelles de la tumeur ; le microenvironnement tumoral n’est généralement pas reproduit dans les cultures standard. Ils permettent de tester ex vivo la sensibilité aux chimiothérapies, mais l’utilité clinique de cette approche reste à confirmer10.
L’étude in vivo sur xénogreffe consiste en l’implantation de cellules cancéreuses de la tumeur d’un patient dans une souris immunodéficiente11. C’est le modèle le plus complexe, le plus long à réaliser et le plus coûteux ; il reste le plus proche de la tumeur d’origine, sans toutefois reproduire l’ensemble de la biologie humaine, notamment l’immunité.
L’intégration des données recueillies à partir de ces trois modèles, associée à l’analyse de l’ARN de tumeurs de patients incluses en paraffine, ainsi que l’application d’algorithmes d’intelligence artificielle, ont contribué à développer ce que l’on appelle des « signatures transcriptomiques prédictives »12. Des analyses rétrospectives suggèrent que ces signatures pourraient aider à prédire l’efficacité (ou l’inefficacité) des agents de chimiothérapie de l’AP couramment utilisés (gemcitabine, Folfirinox)13,14 pour viser une individualisation des traitements des patients. Cette approche pourrait être utile non seulement pour choisir les molécules prédites efficaces mais aussi pour éviter celles qui ne devraient pas l’être et pourraient être toxiques.
Un bon exemple a été tiré de l’essai prospectif français appelé PRODIGE 24 comparant deux chimiothérapies adjuvantes après résection d’un cancer du pancréas15. Si l’efficacité de la polychimiothérapie Folfirinox s’est avérée supérieure à celle de la monochimiothérapie par gemcitabine, son administration n’est pas possible pour une proportion non négligeable de patients ayant une récupération insuffisante après la chirurgie du fait de sa toxicité potentielle. Dans une analyse ancillaire rétrospective, une signature appelée GemPred a permis d’identifier un sous-groupe de patients susceptible de tirer un bénéfice de la gemcitabine16. Un tel modèle de désescalade thérapeutique est prometteur, et ses résultats doivent être confirmés prospectivement et à plus grande échelle. En outre, la diffusion de ce type d’approche nécessite de s’affranchir des problèmes organisationnels et de coût des techniques d’analyse.
Élargir la population traitée grâce à des traitements ciblés à large spectre : un changement majeur attendu avec les inhibiteurs des protéines RAS
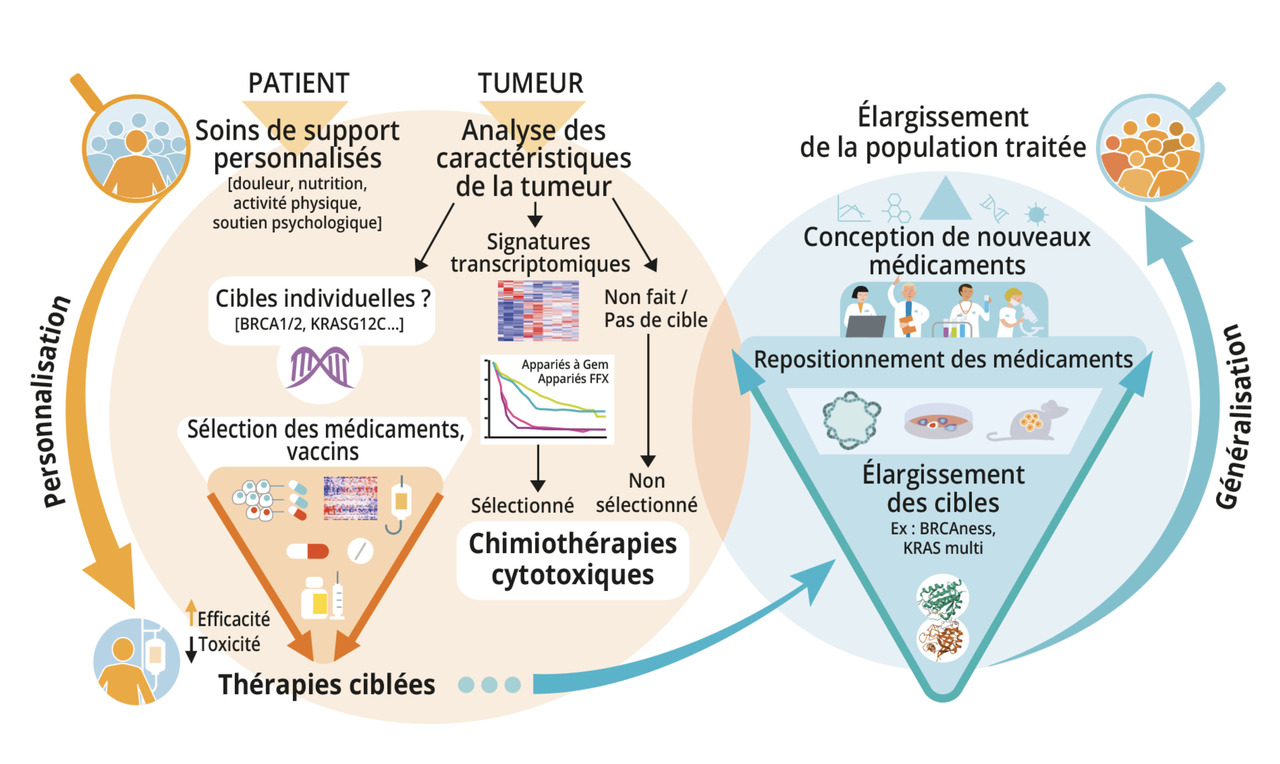
Si les efforts visant à personnaliser les traitements doivent être appliqués à toutes les stratégies thérapeutiques existantes et émergentes, ils ne doivent pas être la seule priorité (figure). D’autres traitements sont nécessaires pour améliorer l’efficacité encore trop limitée des options actuelles mais aussi couvrir une population de patients la plus large possible. Par exemple, la polychimiothérapie Folfirinox cible simultanément plusieurs vulnérabilités des cellules tumorales plutôt que des altérations moléculaires spécifiques.
Une nouveauté majeure en 2026 est l’arrivée des inhibiteurs des protéines RAS. Ils concernent notamment les patients dont les tumeurs ont des mutations du gène KRAS. Celles-ci constituent le principal moteur du développement de l’AP et sont présentes dans près de 90 % des tumeurs. KRAS peut être inhibé au niveau de l’ADN, de l’ARNm, des protéines ou en tant qu’antigène ciblant la cellule pour la destruction immunitaire. Longtemps jugée difficile à cibler directement, la protéine KRAS est désormais accessible à plusieurs classes d’inhibiteurs. Récemment, un inhibiteur « pan-RAS » capable de cibler les protéines modifiées par différentes mutations de ce gène, le daraxonrasib, qui forme un complexe avec la cyclophiline A et empêche l’interaction de RAS avec ses effecteurs17, a permis d’obtenir un bénéfice de survie dans une étude de phase III. Les patients inclus avaient une progression tumorale avec la première ligne de traitement pour AP métastatique (le plus souvent Folfirinox ou gemcitabine et nab-paclitaxel). Ils ont été randomisés pour recevoir le médicament à l’essai par voie orale ou une chimiothérapie « classique » de deuxième ligne. La survie globale médiane des patients ayant reçu le daraxonrasib était de 13,2 mois contre 6,7 mois avec la chimiothérapie (hazard ratio : 0,40 ; p < 0,001), au prix d’une tolérance acceptable (principal effet secondaire : rash, parfois marqué, chez certains patients)18. Ces résultats, présentés le 31 mai 2026 au congrès de l’American Society of Clinical Oncology à Chicago, ont précédé son autorisation par la Food and Drug Administration le 26 août 2026, pour certains patients atteints d’un AP métastatique précédemment traités ou non éligibles à une polychimiothérapie19.
Il existe une logique à l’approche d’inhibition pan-RAS :
il est difficile de concevoir un inhibiteur spécifique à chaque mutation ponctuelle ;
les approches « pan-ciblées » peuvent bloquer l’activité compensatoire des isoformes RAS de type sauvage susceptibles d’entraîner une résistance thérapeutique ;
elles peuvent retarder l’émergence d’au moins un mode de résistance acquise (mutations sur la cible au sein de KRAS)20. Le profil de tolérance de ces différentes classes devra être comparé dans les essais cliniques.
Mais pour autant, d’autres inhibiteurs sont déjà disponibles ou en cours de développement qui ciblent des mutations spécifiques beaucoup plus rares telles que G12C (sotorasib, adagrasib ; 1 à 2 % des AP). Plus récemment, les premières études sur l’inhibition de la mutation G12D (MRTX1133, zoldonrasib…), qui concerne une proportion importante des cancers du pancréas (40 %), ont été rapportées. Dans un essai précoce en première ligne, l’inhibiteur G12D zoldonrasib associé au mFolfirinox ou à la gemcitabine et nab-paclitaxel a permis d’obtenir des taux de réponse objective impressionnants (82 % et 61 %, respectivement) parmi les patients évaluables. Ces données non comparatives devront être confirmées21.
Quant aux 5 à 10 % d’AP n’ayant pas de mutation KRAS, on sait qu’ils présentent plus souvent d’autres anomalies génétiques « utilisables » (MSI, BRAF, NTRK…) qui doivent être cherchées en priorité car il existe des molécules ciblées potentiellement efficaces, tout en sachant qu’une activité du daraxonrasib a aussi été observée dans ce sous-groupe mais doit être confirmée18.
Autres voies prometteuses d’inhibition de KRAS
Les médicaments issus d’une technologie nommée PROTAC (proteolysis targeting chimera ou chimère de protéolyse) constituent une nouvelle classe d’agents composés d’une partie qui se lie à une protéine d’intérêt (comme KRAS) et d’une autre qui recrute une ligase E3, reliées par un bras de liaison. Ils permettent ainsi l’ubiquitination, c’est-à-dire une modification post-traductionnelle dans laquelle l’ubiquitine est liée à la protéine KRAS, permettant ensuite sa dégradation par le protéasome22.
Cependant, de multiples mécanismes de résistance aux inhibiteurs de KRAS peuvent apparaître au cours des traitements ciblés précités23 : nouvelles mutations oncogéniques, avantage sélectif acquis par des cellules qui peuvent conduire à une résistance de clones ou sous-clones à ces traitements, amplification génomique du KRAS mutant, réactivation, par rétrocontrôle, de récepteurs situés en amont, comme l’epidermal growth factor receptor (EGFR), etc. Des associations d’inhibiteurs de KRAS entre eux, avec des chimiothérapies classiques ou autres molécules « complémentaires », bloquant d’autres voies de signalisation cellulaire (mTOR, EGFR...) ou des immunothérapies, sont actuellement activement testées pour éviter ou retarder ces résistances.
Enfin, les AP à un stade plus précoce (localisés, voire opérables) vont être pris en compte pour savoir si ces avancées peuvent être utiles aux patients qui en sont atteints et sont éligibles à des traitements périopératoires (néo-adjuvants et adjuvants).
Au total, les inhibiteurs de KRAS vont profondément redessiner le paysage des traitements médicaux de l’AP dans un avenir proche. Au moment où ces lignes sont écrites, le daraxonrasib, autorisé aux États-Unis depuis août 2026, ne l’était pas encore en France, en dehors de nouveaux essais thérapeutiques en cours ou prévus.
Nombreuses autres pistes de recherche
D’autres stratégies sont en cours d’investigation clinique ou préclinique, comme l’adaptation pharmacogénomique de la posologie d’anciennes molécules de chimiothérapie (par exemple, le génotypage des enzymes de détoxification du 5 -FU et de l’irinotécan, DPD et UGT1A1) ou l’inhibition du GDF- 15 pour atténuer la cachexie24.
L’induction de la ferroptose par la perturbation de l’homéostasie redox ou du métabolisme du fer par la fentomycine ou l’inhibiteur expérimental de NUPR1 ZZW- 115 peut entraîner la destruction des cellules tumorales dans des modèles expérimentaux et représente des pistes de recherche précliniques25,26.
Comme on le voit, les efforts visant à personnaliser les traitements de l’AP doivent s’appliquer à toutes les stratégies thérapeutiques existantes et émergentes, mais ne doivent pas être la seule priorité. Le développement de nouvelles molécules s’opposant à des mécanismes très fréquents de carcinogenèse, telles que les inhibiteurs de KRAS, ou des stratégies combinées permettront prochainement de traiter un bien plus grand nombre de patients, avec une efficacité antitumorale accrue. Enfin, l’adaptation individuelle, dès le diagnostic, des indispensables soins de support, impliquant gestion de la douleur, apports nutritionnels, activité physique adaptée et prise en charge psychologique et sociale reste plus que jamais le socle de base sans lequel les progrès pharmacologiques ne peuvent donner leur pleine mesure.
2. Raphael BJ, Hruban RH, Aguirre AJ, et al. Integrated genomic characterization of pancreatic ductal adenocarcinoma. Cancer Cell 2017;32(2):185-203.e13.
3. Juiz N, Elkaoutari A, Bigonnet M, et al. Basal-like and classical cells coexist in pancreatic cancer revealed by single-cell analysis on biopsy-derived pancreatic cancer organoids from the classical subtype. FASEB J 2020;34(9):12214-28.
4. Golan T, Hammel P, Reni M, et al. Maintenance olaparib for germline BRCA-mutated metastatic pancreatic cancer. N Engl J Med 2019;381(4):317-27.
5. Taïeb J, Sayah L, Heinrich K, et al. Efficacy of immune checkpoint inhibitors in microsatellite unstable/mismatch repair-deficient advanced pancreatic adenocarcinoma: An AGEO European cohort. Eur J Cancer 2023;188:90-7.
6. Reissig TM, Tzianopoulos I, Liffers ST, et al. Smaller panel, similar results: Genomic profiling and molecularly informed therapy in pancreatic cancer. ESMO Open 2023;8(3):101539.
7. Wainberg ZA, Weekes CD, Furqan M, et al. Lymph node-targeted, mKRAS-specific amphiphile vaccine in pancreatic and colorectal cancer: Phase 1 AMPLIFY-201 trial final results. Nat Med 2025;31(11):3648-53.
8. Rojas LA, Sethna Z, Soares KC, et al. Personalized RNA neoantigen vaccines stimulate T cells in pancreatic cancer. Nature 2023;618(7963):144-50.
9. Dusetti N, Iovanna J. Organoïdes dérivés des adénocarcinomes pancréatiques. Med Sci (Paris) 2020;36(1):57-62.
10. Boileve A, Cartry J, Goudarzi N, et al. Organoids for functional precision medicine in advanced pancreatic cancer. Gastroenterology 2024;167(5):961-976.e13.
11. Hidalgo M, Amant F, Biankin AV, et al. Patient-derived xenograft models: An emerging platform for translational cancer research. Cancer Discov 2014;4(9):998-1013.
12. Fraunhoffer N, Hammel P, Conroy T, et al. Development and validation of AI-assisted transcriptomic signatures to personalize adjuvant chemotherapy in patients with pancreatic ductal adenocarcinoma. Ann Oncol 2024;35(9):780-91.
13. Fraunhoffer N, Chanez B, Teyssedou C, et al. A transcriptomic-based tool to predict gemcitabine sensitivity in advanced pancreatic adenocarcinoma. Gastroenterology 2023;164(3):476-480.e4.
14. Fraunhoffer N, Teyssedou C, Pessaux P, et al. Development of transcriptomic tools for predicting the response to individual drug of the mFolfirinox regimen in patients with metastatic pancreatic cancer. Front Oncol 2024;14:1437200.
15. Conroy T, Hammel P, Hebbar M, et al. Folfirinox or gemcitabine as adjuvant therapy for pancreatic cancer. N Engl J Med 2018;379(25):2395-406.
16. Nicolle R, Bachet JB, Harle A, et al. Prediction of adjuvant gemcitabine sensitivity in resectable pancreatic adenocarcinoma using the GemPred RNA signature: An ancillary study of the PRODIGE-24/CCTG PA6 clinical trial. J Clin Oncol 2024;42(9):1067-76.
17. Holderfield M, Lee BJ, Jiang J, et al. Concurrent inhibition of oncogenic and wild-type RAS-GTP for cancer therapy. Nature 2024;629(8013):919-26.
18. O’Reilly EM, Wainberg ZA, Hendifar AE, et al. Daraxonrasib or chemotherapy in previously treated metastatic pancreatic cancer. N Engl J Med 2026;395(4):325-37.
19. US Food and Drug Administration. FDA approves daraxonrasib for metastatic pancreatic adenocarcinoma, Silver Spring (MD): FDA 2026. https://urls.fr/YRxh21
20. Singhal A, Li BT, O’Reilly EM. Targeting KRAS in cancer. Nat Med 2024;30(4):969-83.
21. Wolpin BM, Pant S, Spira A, et al. 340O Safety and efficacy of zoldonrasib (RMC-9805) plus chemotherapy in patients (pts) with 1L RAS G12D metastatic pancreatic adenocarcinoma (MPDAC). Ann Oncol 2026;37(1):S122-3.
22. Sharma R, Sharma R, Kumar S, et al. PROTACs in action: A novel strategy for pancreatic cancer. Expert Rev Anticancer Ther 2025;25(10):1121-4.
23. Ash LJ, Busia-Bourdain O, Okpattah D, et al. KRAS: Biology, inhibition, and mechanisms of inhibitor resistance. Curr Oncol 2024;31(4):2024-46.
24. Groarke JD, Crawford J, Collins SM, et al. Ponsegromab for the treatment of cancer cachexia. N Engl J Med 2024;391(24):2291-303.
25. Cañeque T, Baron L, Müller S, et al. Activation of lysosomal iron triggers ferroptosis in cancer. Nature 2025;642(8067):492-500.
26. Huang C, Santofimia-Castaño P, Liu X, et al. NUPR1 inhibitor ZZW-115 induces ferroptosis in a mitochondria-dependent manner. Cell Death Discov 2021;7(1):269.
Dans cet article
- Les sous-types transcriptomiques
- Tirer parti de l’identification des mutations
- D’autres altérations rares peuvent permettre l’utilisation de traitements ciblés
- Vaccins thérapeutiques à l’étude
- Prédire l’efficacité de la chimiothérapie
- Élargir la population traitée grâce à des traitements ciblés à large spectre : un changement majeur attendu avec les inhibiteurs des protéines RAS
- Autres voies prometteuses d’inhibition de KRAS
- Nombreuses autres pistes de recherche